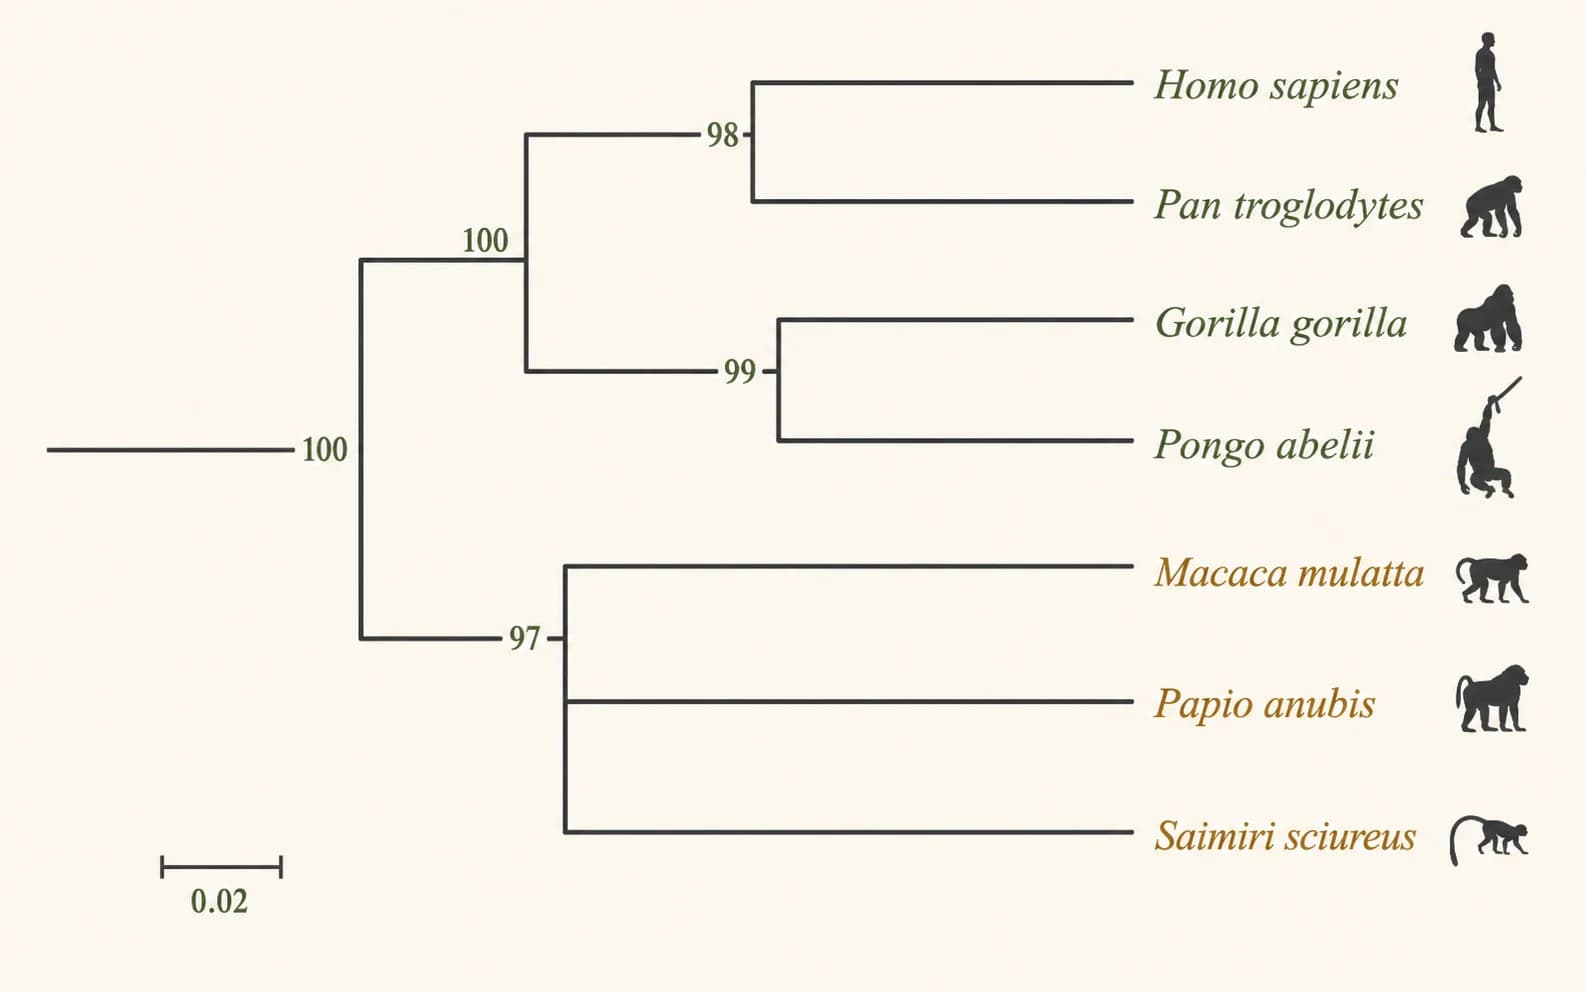
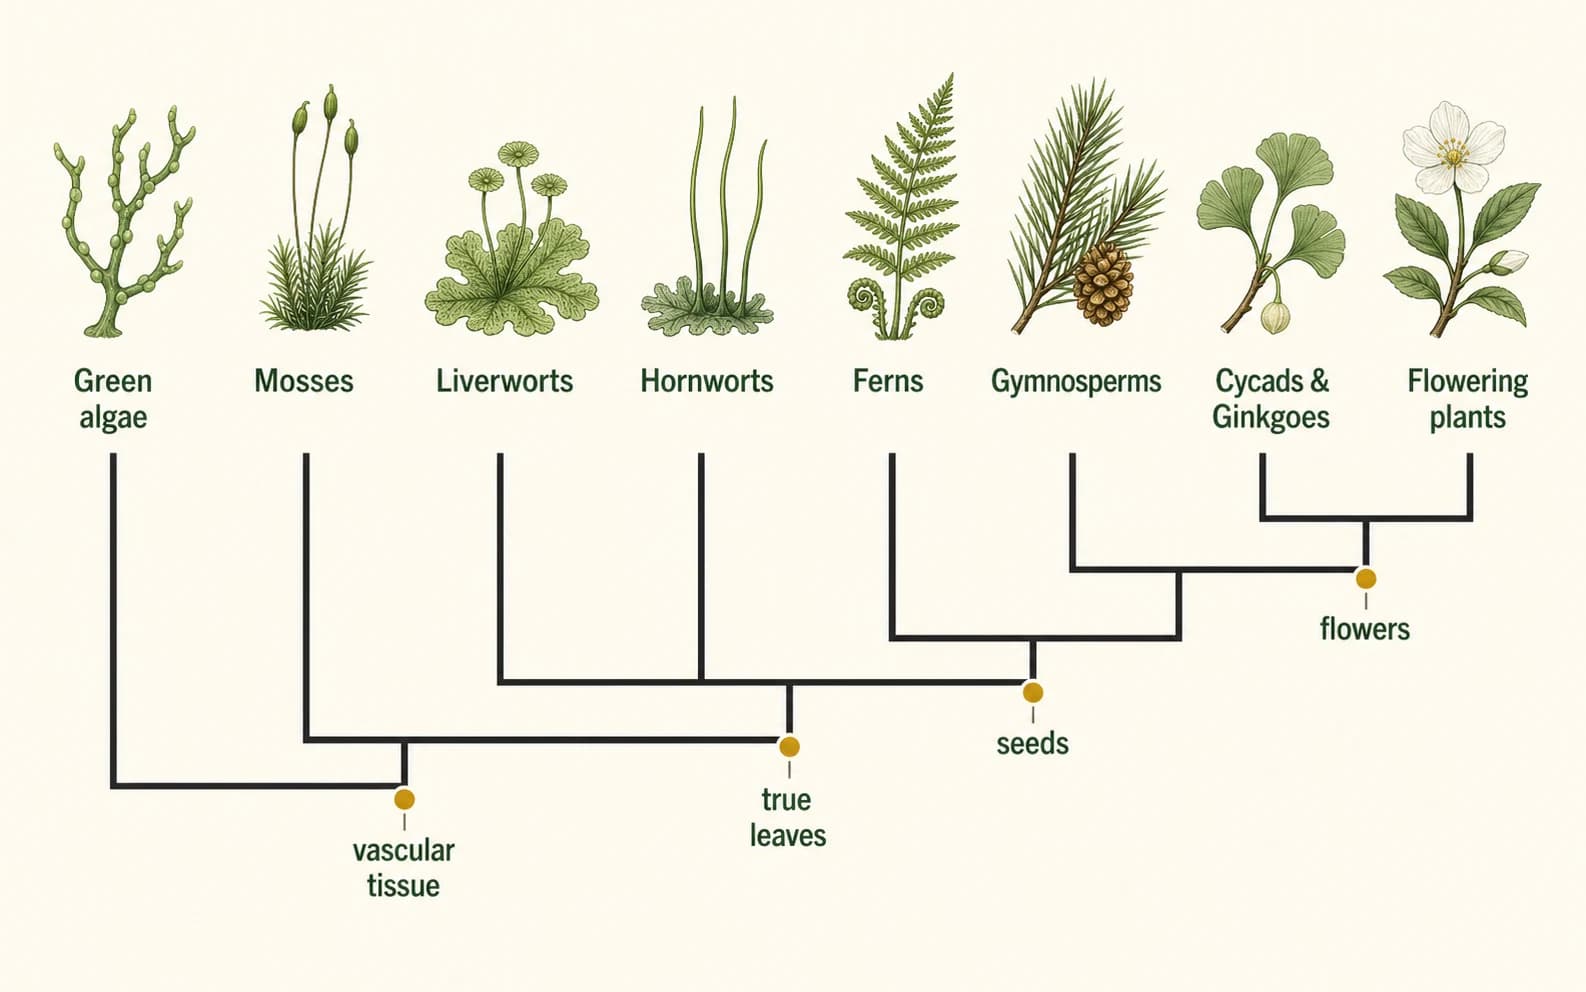
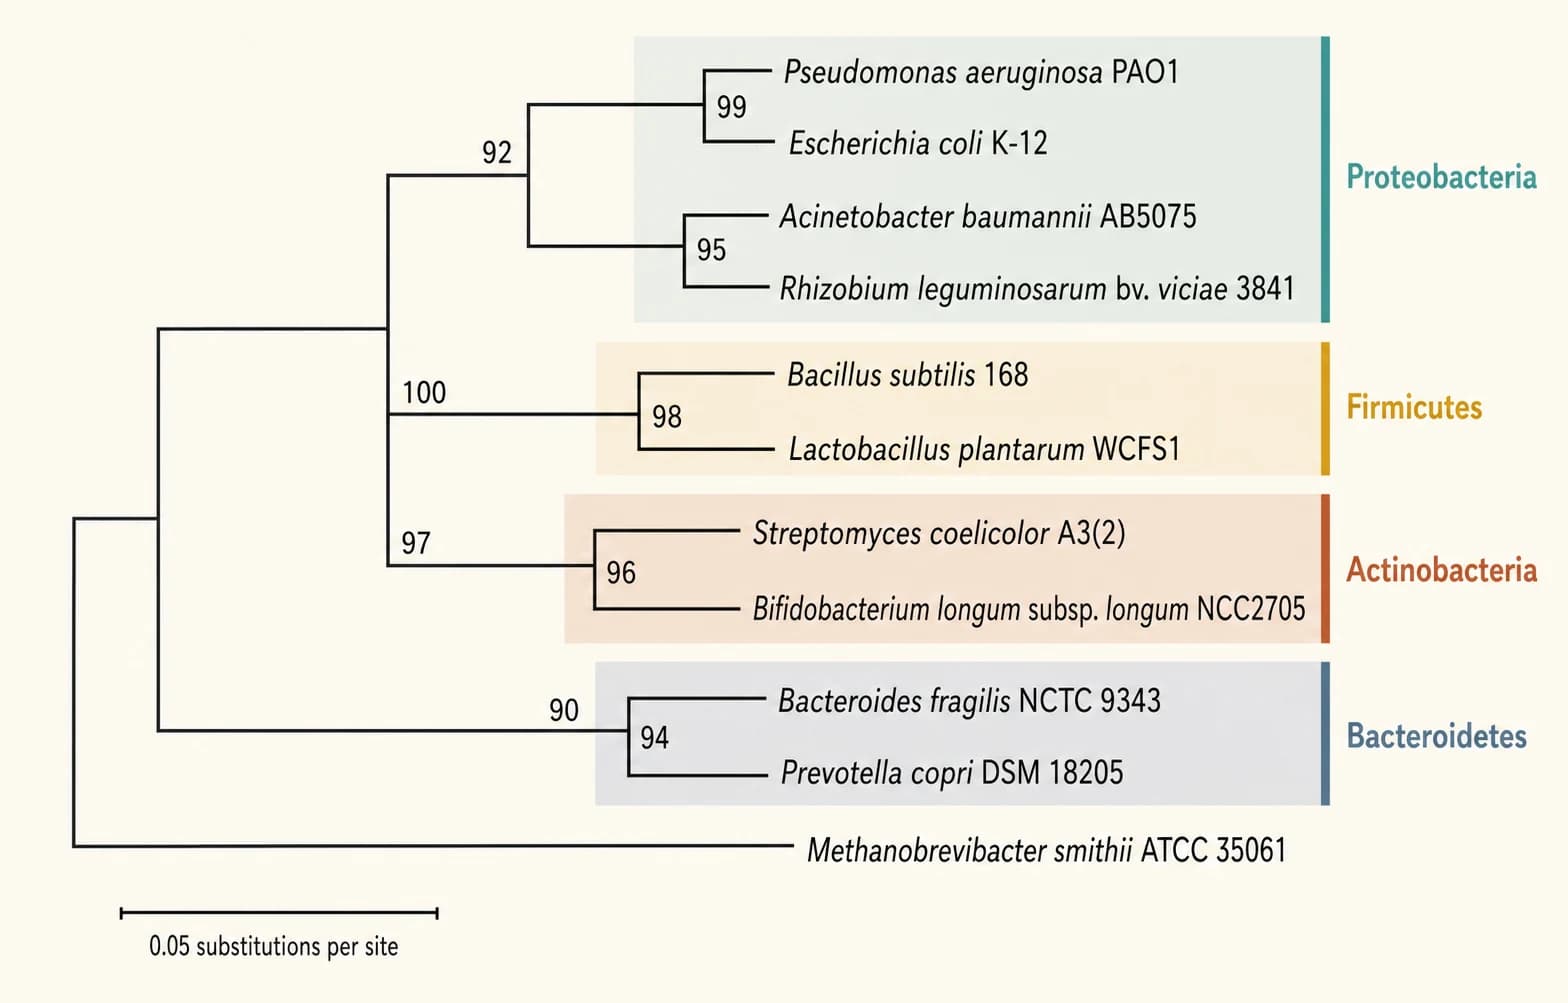
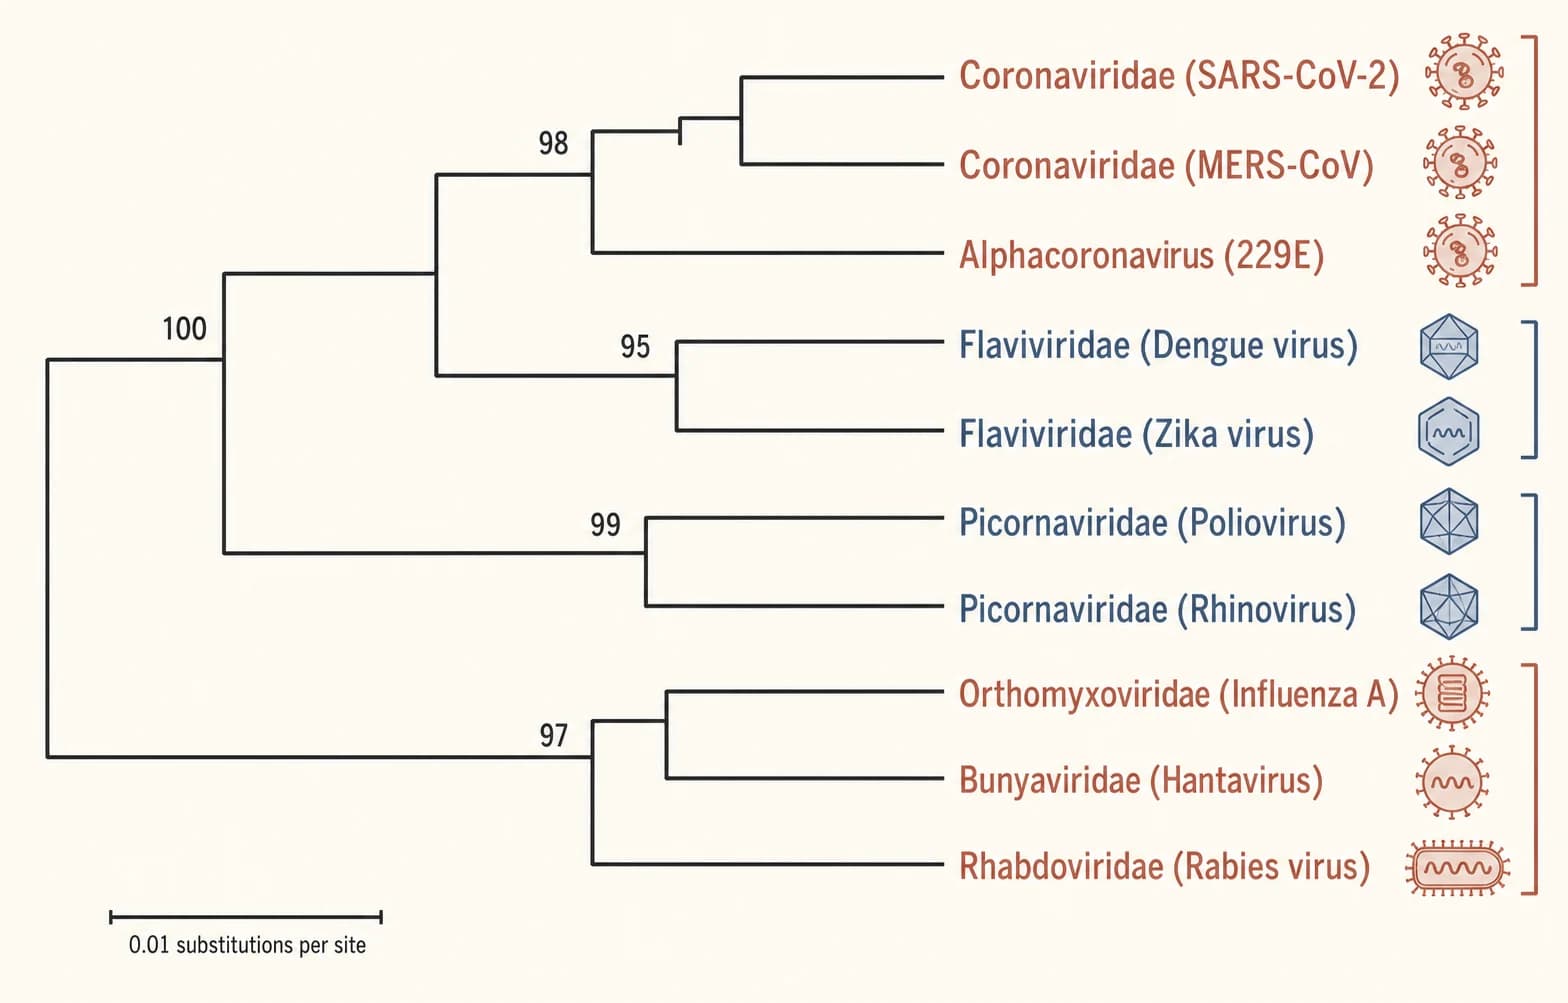
Un árbol filogenético es un diagrama ramificado que representa una hipótesis sobre las relaciones entre especies, genes, poblaciones u otros taxones. Las hojas identifican los taxones muestreados y el patrón de ramificación es la topología. Los nodos internos representan ancestros comunes solo si el árbol está biológicamente enraizado.
Un filograma usa las longitudes de rama para codificar cambio evolutivo u otra medida de distancia. Un cladograma solo muestra el orden de ramificación, así que la longitud de sus líneas no tiene significado cuantitativo. Esta herramienta admite ambos: Newick y FASTA alineado pueden conservar o calcular longitudes, mientras que la lista de especies genera un cladograma visual.
Usa el modo que corresponda a tu evidencia. Un árbol Newick existente está listo para visualizarse; las secuencias homólogas alineadas permiten un resultado UPGMA básico. Una lista simple sirve para docencia o bocetos, no para inferencia molecular.
Taxones
Especies, genes, cepas o poblaciones situados en las hojas terminales.
Nodos
Puntos de ramificación que representan ancestros comunes hipotéticos.
Topología
Orden de ramificación que determina grupos hermanos y clados.
Longitudes de rama
Valores opcionales que pueden representar sustituciones, distancia genética o tiempo.